Conformité du Moulage Médical — Le Dossier Documentaire Que Doit Fournir Votre Mouleur
Le certificat ISO 13485 d’un mouleur est la première chose qu’un acheteur OEM vérifie et la dernière qui répond à la question réellement posée. Le certificat prouve qu’un système qualité audité existe et énonce le périmètre qu’il couvre. Il ne prouve pas que les pièces présentes devant vous ont été fabriquées à l’intérieur de ce système, à partir du lot de résine que vous avez approuvé, sur le process que vous avez validé.
C’est dans cet écart que les programmes de dispositifs médicaux dérapent. Il se manifeste des mois plus tard, lorsqu’un service affaires réglementaires constituant un dossier demande les enregistrements d’un lot de production précis et que la chaîne s’arrête avant le numéro de lot de la résine.
Cet article passe en revue les documents qu’un mouleur de dispositifs médicaux devrait pouvoir produire, ce que chacun prouve réellement et ce qu’il faut y vérifier. Il est écrit du point de vue de l’acheteur, parce que c’est l’acheteur qui doit défendre le dossier.
Ce Que la « Conformité du Moulage Médical » Exige Réellement
La conformité du moulage médical n’est ni un certificat ni une déclaration sur une matière. C’est une chaîne de preuves documentées à trois niveaux distincts, et un fournisseur peut être solide sur l’un et faible sur l’autre.
Niveau 1 — Preuve système
Le certificat. Un certificat ISO 13485:2016 est délivré par un organisme de certification accrédité après audit du système de management de la qualité, et il porte un énoncé de périmètre qui définit ce qui a été audité.
C’est le niveau auquel s’arrêtent la plupart des acheteurs, et celui qui en dit le moins sur vos pièces. Deux éléments doivent être lus sur le certificat lui-même et non sur le site du fournisseur :
Le périmètre. Un certificat couvrant « production et vente de moules et de pièces plastiques pour dispositifs médicaux » n’est pas la même chose qu’un certificat couvrant la conception de moules, le moulage par injection et l’assemblage. Si votre programme repose sur le fait que le fournisseur conçoit le moule ou assemble le dispositif, et que le périmètre ne mentionne pas ces activités, le certificat ne couvre pas la prestation que vous achetez.
Les dates de validité. Les certificats sont délivrés pour une durée déterminée et maintenus par des audits de surveillance. Un certificat expiré ou suspendu ne prouve rien, et la date est imprimée sur le document : elle ne se déduit pas du fait qu’une image de certificat est affichée.
Une habitude utile : demandez le certificat au format PDF directement au fournisseur plutôt que de lire un site, et confirmez le numéro et le statut du certificat auprès de l’organisme émetteur. Cela prend quelques minutes et constitue l’étape de qualification fournisseur la moins coûteuse qui existe.
Niveau 2 — Preuve process
Le niveau 2 répond à la question : « le process a-t-il été caractérisé, ou produit-il simplement de bonnes pièces aujourd’hui ? »
C’est le dossier de validation de process — IQ, OQ, PQ — plus le travail de moulage scientifique qui le sous-tend. Un process validé est un process dont la fenêtre de fonctionnement a été établie à partir de données et dont la capabilité a été démontrée sur plusieurs lots de production, et non un process où un technicien a trouvé un mardi des réglages produisant des pièces acceptables. Notre guide du moulage scientifique et de la validation IQ/OQ/PQ décrit la structure de ce cadre et ce qu’un acheteur d’un secteur réglementé doit en attendre.
La preuve de niveau 2 est ce qui donne du sens aux enregistrements de niveau 3. Sans fenêtre validée, un rapport de première pièce est un instantané d’une campagne chanceuse.
Niveau 3 — Preuve pièce et lot
Le niveau 3 est celui qui voyage avec votre expédition, et celui que les autorités et votre propre service qualité demanderont par son nom.
- Rapport de première pièce (FAI) — résultats dimensionnels de la pièce par rapport au plan
- Certificat matière — le grade de résine et le numéro de lot précis utilisé
- Relevé des paramètres process — les réglages avec lesquels les pièces ont réellement été produites
- Fiche suiveuse de lot / enregistrement de production — l’historique de fabrication de ce lot
- Certificat de conformité (CoC) — la déclaration signée du fournisseur que le lot est conforme à la spécification
- Chaîne de traçabilité — lot de résine → lot de production → lot de pièces → expédition
Pour les dispositifs réglementés par la FDA, l’exigence qui recouvre l’essentiel de ces éléments est le Device History Record (DHR) au titre du 21 CFR 820 — un enregistrement de l’historique de production de chaque lot, unité ou série. Le règlement du système de management de la qualité de la FDA rapproche le 21 CFR 820 de l’ISO 13485, mais l’exigence de DHR est ancienne et survit à cette harmonisation. Pour l’accès au marché européen, la pression équivalente vient de la documentation technique exigée par le règlement MDR de l’UE.
Les détails réglementaires varient selon la classe du dispositif, le marché et la classification — ce qui précède en décrit la structure générale, et votre service affaires réglementaires ou votre organisme notifié fait autorité sur ce qu’exige votre dossier.
Ce que « conforme FDA » n’est pas
« Conforme FDA » n’est ni un certificat, ni une norme, ni un document. Aucun organisme ne délivre de certificat « conforme FDA ». L’expression décrit une situation — que la matière et le process de fabrication conviennent au dispositif et que les enregistrements exigés existent — et doit être étayée par des documents précis à chaque fois.
Lorsqu’un fournisseur répond « conforme FDA », traduisez-le en demande : quel certificat USP Class VI, quelles données de référence ISO 10993, sous quel numéro de lot. Notre guide des matières de grade médical et de la conformité FDA traite en détail le volet matière de cette conversation.
Ce Que Nous Délivrons, et À Quel Niveau
Le jeu de documents ci-dessous est celui que JBRplas produit pour les programmes médicaux. Nous le listons ici afin que vous puissiez nous juger — nous ou tout fournisseur — sur une liste précise plutôt que sur une assurance générale.
Niveau système
| Document | Détail |
|---|---|
| Certificat ISO 9001:2015 | Système de management de la qualité |
| Certificat ISO 13485:2016 | Système de management de la qualité des dispositifs médicaux |
| Déclaration RoHS | Directive UE 2011/65/UE, spécifique à la matière |
| Déclaration REACH SVHC | Règlement UE 1907/2006, spécifique à la matière |
Les quatre sont audités annuellement par SGS. Les copies de certificats sont fournies avec chaque dossier de qualification fournisseur OEM, et la validité en cours peut être vérifiée sur demande. Les énoncés de périmètre complets et les images des certificats figurent sur notre page certifications.
Niveau conception et outillage
Chaque projet génère un enregistrement écrit avant toute coupe de métal :
- Rapport DFM écrit avec l’évaluation de fabricabilité
- Résultats de simulation Moldflow en remplissage, déformation et refroidissement
- Validation formelle de la revue de conception
- Approbation client du plan de moule 2D et 3D avant lancement de l’usinage
Pendant l’outillage : vérification CMM aux étapes d’usinage critiques, dureté Rockwell mesurée et enregistrée par composant de moule, et vérification de l’assemblage par rapport aux cotes de conception avant essai. Tous les paramètres process T1 et T2 sont relevés et conservés — un dossier d’outillage qui devient la base du process de production.
Inspection de première pièce
Le dossier FAI est le jeu de documents sur lequel s’appuient réellement les acheteurs de dispositifs médicaux, et il contient :
- Rapport dimensionnel complet — toutes les cotes du plan mesurées et enregistrées, et non un sous-ensemble choisi
- Inspection visuelle par rapport à l’échantillon approuvé ou à la norme cosmétique écrite
- Certificat matière — grade de résine et traçabilité du lot
- Relevé des paramètres process — les réglages d’injection de la campagne ayant produit l’échantillon approuvé
- Approbation client des échantillons de première pièce avant libération en production
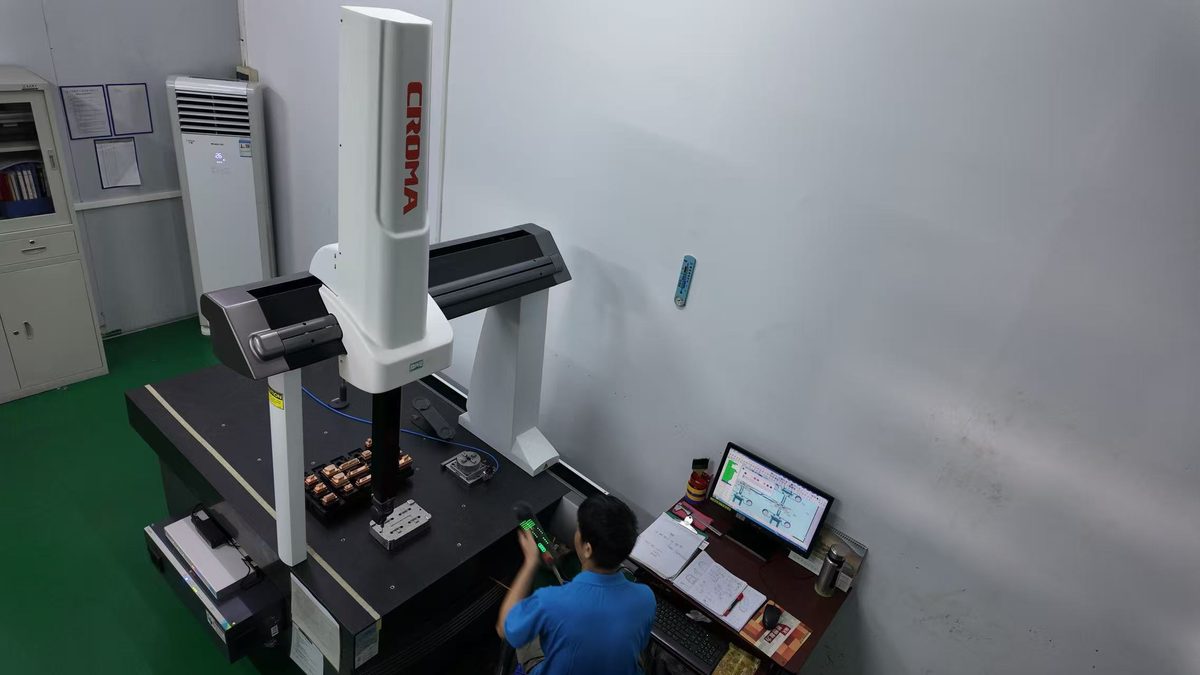
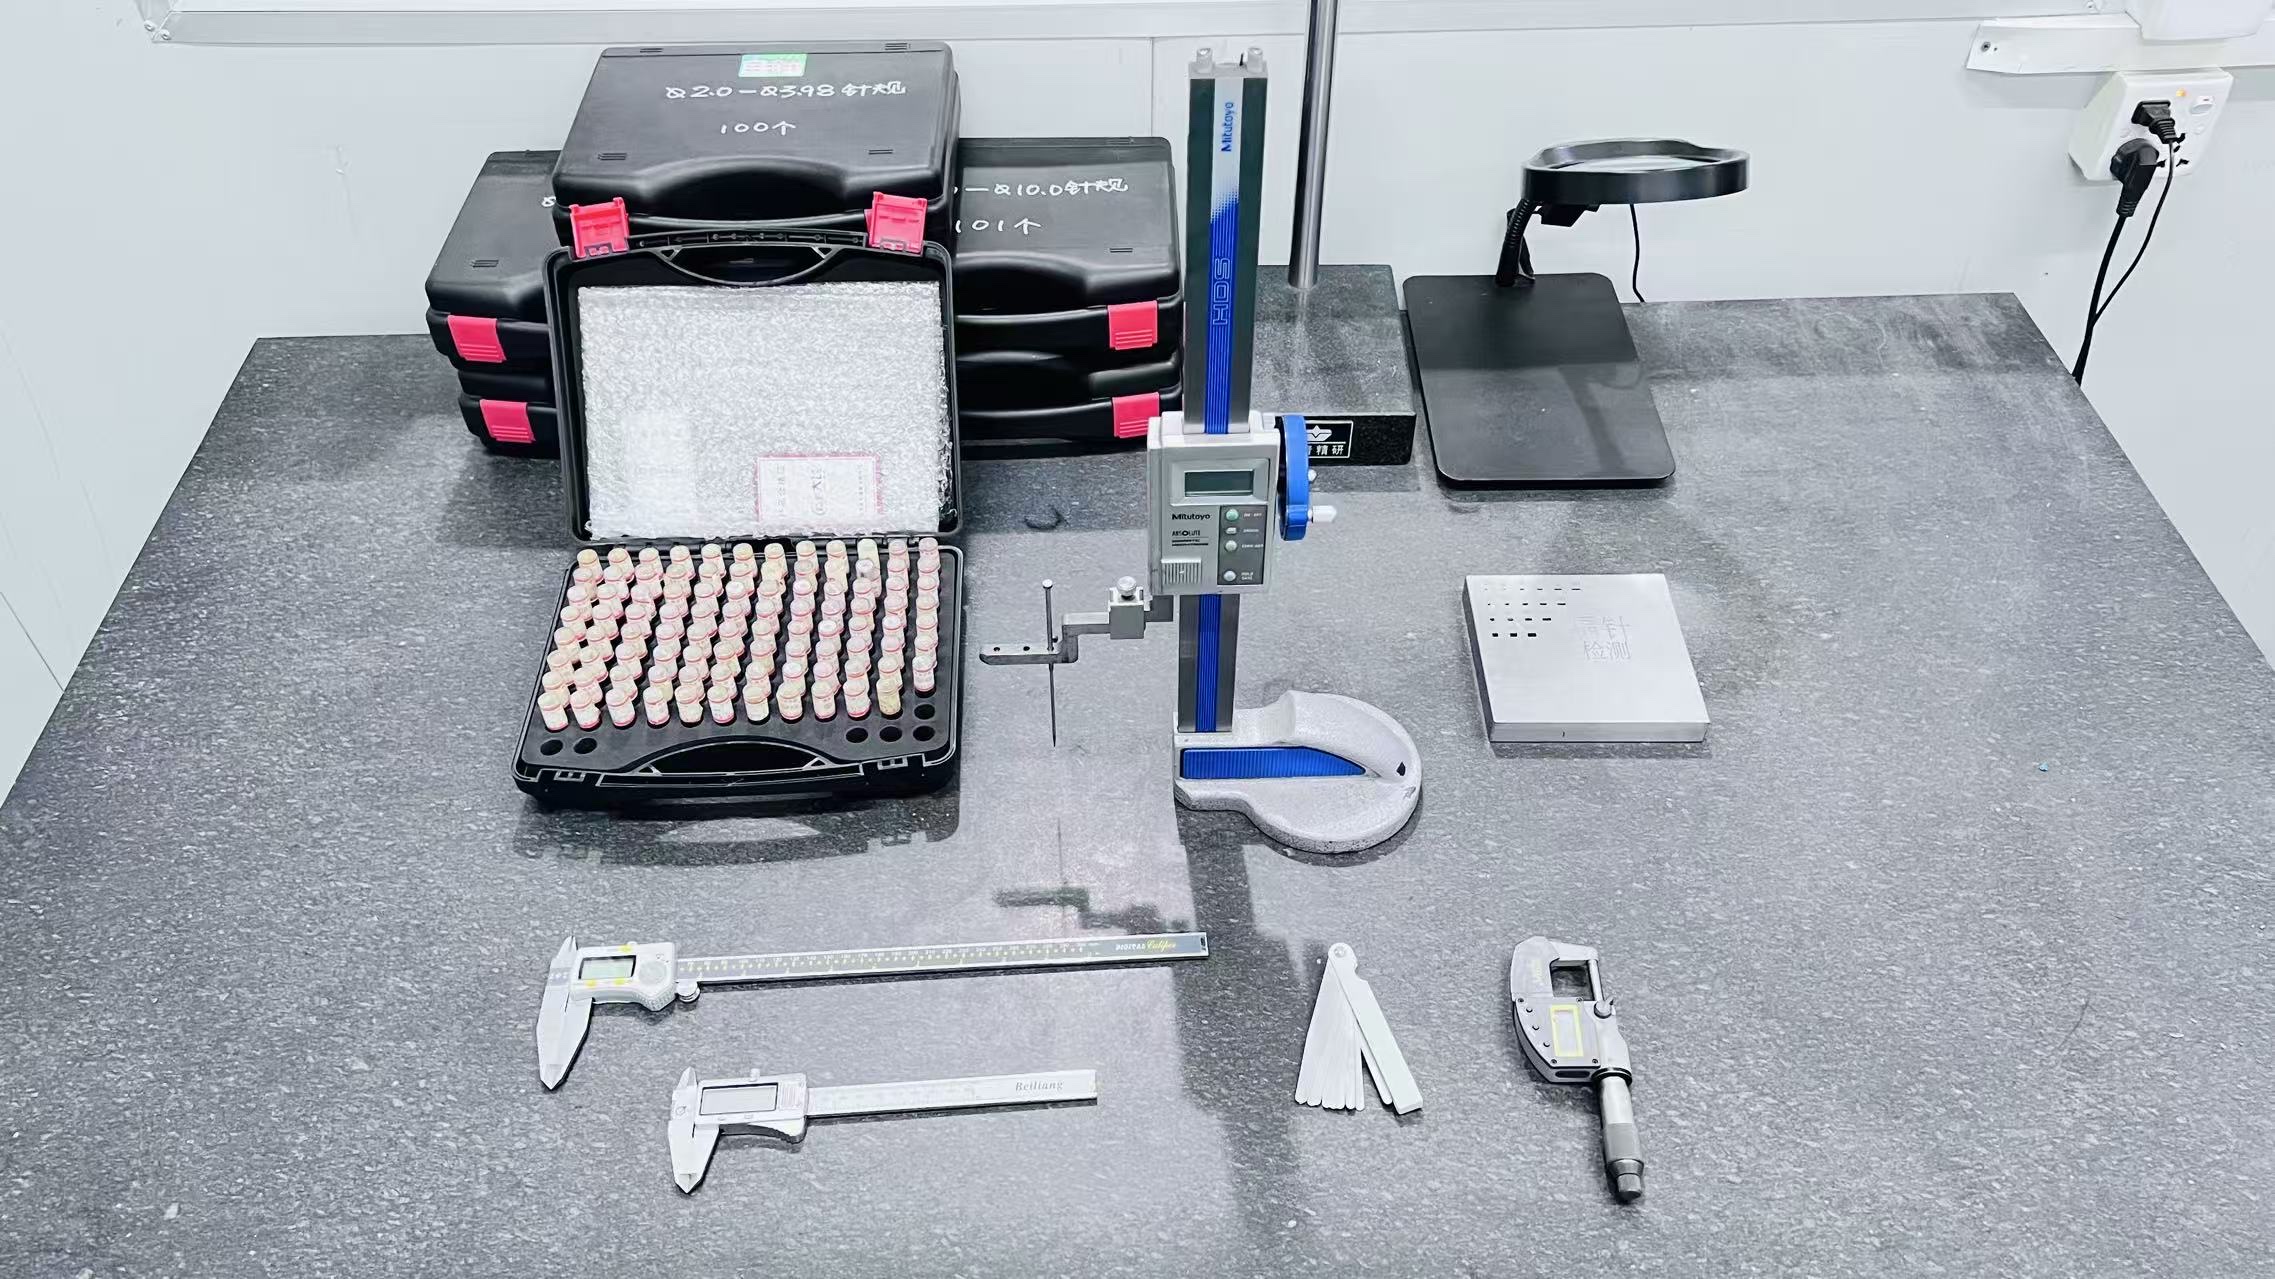
Mesuré sur une MMT SEREIN à ±0,001 mm et un projecteur optique à ±0,005 mm, avec un étalonnage raccordé aux étalons nationaux. Le volet mesure est traité dans notre flux de contrôle.
Niveau production et expédition
| Contrôle | Méthode | Fréquence |
|---|---|---|
| Contrôle de première pièce | Dimensionnel complet + visuel | Début de chaque campagne |
| Visuel en cours | Contrôle 100 % opérateur | Continu |
| Suivi SPC | Mesure des cotes critiques | Tous les 50–100 cycles |
| AQL sortant | ANSI/ASQ Z1.4 Niveau II | Par lot |
| Vérification matière | Recoupement du lot de résine | Par série de production |
Chaque expédition comprend une fiche suiveuse de lot, un certificat de résine du lot utilisé, les enregistrements de process de production et un certificat de conformité signé par le responsable qualité.
Pour les programmes en salle blanche, les données de surveillance environnementale — comptage particulaire, température, humidité — sont relevées par poste, et la formation du personnel est documentée selon les exigences de l’ISO 13485. Le régime de surveillance est décrit sur la page moulage en salle blanche.
Un exemple concret
Pour un boîtier de lecteur de glycémie de classe II moulé en ABS de grade médical, le service affaires réglementaires du client exigeait que toutes les surfaces en contact avec le patient soient certifiées USP Class VI pour son dossier FDA 510(k). Nous avons sélectionné un grade certifié USP Class VI et fourni sa UL Yellow Card et son certificat USP Class VI au client pour intégration dans son Design History File 510(k), aux côtés des données dimensionnelles de la fente de bandelette à ±0,03 mm.
Voilà à quoi ressemble la documentation de niveau 3 en pratique : non pas une déclaration de conformité, mais des certificats précis avec des numéros de lot rattachés à des pièces précises. Le dossier complet figure dans l’étude de cas du boîtier de lecteur de glycémie.
Ce Qu’il Faut Exiger, Associé À Son Objet
| Document | Ce qu’il prouve | Ce qu’il faut vérifier | Quand il compte le plus |
|---|---|---|---|
| Certificat ISO 13485 | Un SMQ audité existe dans un périmètre déclaré | Que le périmètre couvre conception/moulage/assemblage tels que vous les achetez ; dates de validité à jour | Tout programme médical |
| Certificat ISO 9001 | SMQ de base | À jour, même logique de périmètre | Flux non médicaux |
| Certificat matière / UL Yellow Card | La matière est le grade spécifié et certifié | Que le numéro de lot corresponde au lot de production ; que le certificat vise le grade exact | Toute pièce en contact patient ou fluidique |
| Données USP Class VI / ISO 10993 | Base de biocompatibilité de la matière | Rapport d’essai plutôt que déclaration générale ; catégorie de durée de contact du dispositif | Pièces en contact patient, DHF 510(k) |
| Rapport DFM + Moldflow | La fabricabilité a été évaluée avant l’outillage | Écrit, spécifique au projet, traitant vos tolérances | Tout moule neuf |
| Validation IQ/OQ/PQ | Le process a été caractérisé et est capable | Cpk sur plusieurs lots, pas une seule campagne | Dossiers réglementés |
| Rapport dimensionnel FAI | La pièce a été mesurée par rapport au plan | Qu’il couvre toutes les cotes du plan ; système de références défini | Tout moule neuf, tout changement |
| Relevé des paramètres process | Les pièces ont été faites aux réglages approuvés | Qu’il corresponde à la fenêtre validée ; conservé par campagne | Défense en audit |
| Fiche suiveuse de lot | L’historique de fabrication du lot existe | Complète et cohérente en interne | Enquête de rappel ou de réclamation |
| CoC | Le fournisseur atteste la conformité | Signé, rattaché à un lot, étayé par des données | Chaque expédition |
| Relevé de surveillance de salle blanche | L’environnement a été maîtrisé | Données par poste, pas un rapport ponctuel de mise en service | Programmes en salle blanche |
| Accord de contrôle des modifications | Vous serez prévenu avant tout changement | Écrit, couvrant matière, process, outillage et sous-traitants | Toute la vie du programme |
La Liste de Vérification de l’Acheteur
Six contrôles qui interceptent la plupart des défaillances documentaires avant qu’elles n’atteignent un audit :
1. Faire correspondre le périmètre à la prestation achetée. Lisez l’énoncé de périmètre sur le certificat, pas le résumé du site. Si vous achetez de la conception, le périmètre doit inclure la conception.
2. Vérifier que le certificat est en cours de validité, auprès de l’organisme émetteur. Une image de certificat sur un site est du marketing ; un statut vérifié est une preuve. C’est une tâche de cinq minutes.
3. Suivre le numéro de lot de bout en bout. Choisissez un lot expédié et demandez le certificat de résine. Confirmez que le numéro de lot du document matière est le même que celui dont l’enregistrement de production montre la consommation. Une traçabilité qui s’arrête à « résine de grade médical » n’est pas une traçabilité.
4. Vérifier que le FAI couvre toutes les cotes du plan. Un rapport qui ne mesure que les cotes « critiques » laisse le reste non vérifié. Là où le fournisseur a substitué des mesures, demandez pourquoi.
5. Formaliser par écrit le contrôle des modifications, avec notification et approbation. Tout changement de matière, de paramètres process, d’outillage ou de sous-traitant exige une notification écrite et votre approbation avant mise en œuvre. Les assurances verbales ne survivent pas au turnover du personnel.
6. Convenir de la durée de conservation des enregistrements. Les enregistrements doivent rester accessibles au moins pendant la durée de vie du dispositif et pas moins que le minimum exigé par votre réglementation. Confirmez la durée dans l’accord qualité et confirmez que les enregistrements sont réellement stockés — un fournisseur qui conserve les enregistrements deux ans ne suffit pas pour un dispositif dont la durée de vie est de dix ans.
Questions Fréquentes
Un certificat ISO 13485 signifie-t-il qu’un mouleur est conforme pour mon dispositif ?
Non. Le certificat confirme qu’un système de management de la qualité audité existe dans le périmètre indiqué sur le certificat. Il ne confirme pas que votre pièce, votre matière et votre process précis ont été traités à l’intérieur de ce système. La conformité pour votre dispositif est démontrée par les enregistrements — rapports FAI, certificats matière avec numéros de lot, relevés de process et process validé — et non par le certificat seul.
Qu’est-ce qu’un Device History Record, et dois-je en obtenir un de mon mouleur ?
Le Device History Record est exigé par le 21 CFR 820 et documente l’historique de production de chaque lot, série ou unité, y compris les dates, les quantités et les enregistrements d’acceptation. Les mouleurs fournissent généralement les éléments au niveau du composant destinés à votre DHR plutôt que le DHR lui-même, celui-ci appartenant au fabricant du dispositif fini. Demandez à votre fournisseur de s’engager à fournir fiches suiveuses de lot, certificats matière et relevés de process dans un format que vous pouvez classer. Confirmez l’exigence exacte avec votre service affaires réglementaires.
Comment vérifier la traçabilité du lot de résine ?
Prenez un lot expédié et demandez son certificat de résine. Comparez ensuite trois documents : le numéro de lot du certificat de résine, l’enregistrement de production montrant la consommation de matière et le certificat de conformité de l’expédition. Les trois doivent référencer le même lot. Si le fournisseur ne peut confirmer que le grade de résine et non le lot, la traçabilité complète n’est pas en place.
Quelle est la différence entre IQ, OQ et PQ ?
L’Installation Qualification confirme que les équipements et systèmes sont installés conformément aux spécifications. L’Operational Qualification établit et éprouve la fenêtre de process — la plage de réglages qui produit des pièces conformes. La Performance Qualification démontre que le process produit des pièces conformes de façon constante dans le temps, sur plusieurs lots, en conditions de production. Le PQ est l’étape qui produit les données de capabilité sur lesquelles repose votre dossier.
Que doit dire la clause de contrôle des modifications ?
Elle doit exiger une notification écrite et votre approbation préalable avant tout changement de matière ou de grade de résine, de paramètres process, d’outillage ou de modification de moule, de site de fabrication ou de sous-traitant. Elle doit définir comment vous êtes notifié, quelles données accompagnent la notification et avec quel préavis. Pour les chaînes d’approvisionnement médicales, cette clause n’est pas optionnelle.
Ai-je besoin d’un mouleur en salle blanche pour un dispositif de classe II ?
Pas automatiquement. La salle blanche est requise lorsque la fonction de la pièce ou la voie réglementaire du dispositif exige une maîtrise de la contamination — chemins fluidiques, surfaces en contact patient, composants optiques, ou une étape d’assemblage devant se dérouler en environnement contrôlé. De nombreux composants de classe II sont moulés dans une cellule standard avec mesure contrôlée et documentation complète. La décision doit être guidée par l’exigence du dispositif, non par le marketing du fournisseur.
Documentation pour les Programmes Médicaux
Nous détenons les certifications ISO 9001:2015 et ISO 13485:2016, auditées annuellement par SGS, et nous fournissons le jeu documentaire complet décrit ci-dessus — rapports DFM écrits, dossiers d’outillage avec dureté de l’acier et paramètres T1/T2 conservés, dossiers FAI avec rapports dimensionnels complets et certificats matière traçables par lot, CoC par lot et relevés environnementaux de salle blanche — en standard pour les programmes médicaux, et non en option premium. Notre page qualité décrit comment chaque enregistrement est produit.
Pour les programmes de dispositifs médicaux en particulier, consultez notre synthèse de capacités dispositifs médicaux, qui couvre les catégories de dispositifs que nous produisons et les matières biocompatibles que nous transformons.
Si vous constituez un dossier de qualification fournisseur, envoyez-nous votre liste documentaire et nous vous indiquerons les éléments que nous fournissons en standard et ceux à ajouter à l’accord qualité.
Envoyez vos exigences documentaires ou lancez une demande de programme médical →