Conformidad en el Moldeo Médico — El Paquete Documental Que Debe Entregar Su Moldeador
El certificado ISO 13485 de un moldeador es lo primero que comprueba un comprador OEM y lo último que responde a la pregunta que realmente se está haciendo. El certificado demuestra que existe un sistema de calidad auditado y declara el alcance que cubre. No demuestra que las piezas que hay en la caja delante de usted se fabricaran dentro de ese sistema, con el lote de resina que usted aprobó, sobre el proceso que usted validó.
En esa brecha es donde los programas de dispositivos médicos se meten en problemas. Aparece meses después, cuando el equipo de asuntos regulatorios que prepara una solicitud pide los registros de un lote de producción concreto y la cadena se detiene antes del número de lote de la resina.
Este artículo repasa los documentos que un moldeador de dispositivos médicos debería poder aportar, qué demuestra cada uno y qué hay que comprobar en cada uno. Está escrito desde el lado del comprador, porque el comprador es quien tiene que defender el expediente.
Qué Exige Realmente la «Conformidad en Moldeo Médico»
La conformidad en moldeo médico no es un certificado ni una declaración sobre un material. Es una cadena de evidencias documentadas en tres niveles distintos, y un proveedor puede ser fuerte en uno y débil en otro.
Nivel 1 — Evidencia del sistema
El certificado. Un certificado ISO 13485:2016 lo emite un organismo de certificación acreditado tras auditar el sistema de gestión de la calidad, y lleva una declaración de alcance que define qué se auditó.
Este es el nivel en el que se detienen la mayoría de los compradores, y es el que menos dice sobre sus piezas. Hay dos cosas que deben leerse del propio certificado y no de la web del proveedor:
El alcance. Un certificado que cubre «producción y venta de moldes y piezas de plástico para dispositivos médicos» no es lo mismo que uno que cubre diseño de moldes, moldeo por inyección y montaje. Si su programa depende de que el proveedor diseñe el molde o monte el dispositivo, y el alcance no nombra esas actividades, el certificado no cubre el trabajo que usted está comprando.
Las fechas de validez. Los certificados se emiten por un plazo fijo y se mantienen mediante auditorías de seguimiento. Un certificado caducado o suspendido no demuestra nada, y la fecha está impresa en el documento: no se deduce del hecho de que se muestre una imagen de certificado.
Una costumbre útil: solicite el certificado en PDF directamente al proveedor en lugar de leer una web, y confirme el número y el estado del certificado ante el organismo emisor. Esto lleva minutos y es el paso de cualificación de proveedores más barato que existe.
Nivel 2 — Evidencia del proceso
El nivel 2 responde a la pregunta: «¿se caracterizó el proceso, o simplemente resulta que hoy está produciendo piezas buenas?».
Este es el paquete de validación de proceso — IQ, OQ, PQ — más el trabajo de moldeo científico que hay debajo. Un proceso validado es aquel en el que la ventana de operación se estableció a partir de datos y la capacidad se demostró a lo largo de varios lotes de producción, no aquel en el que un técnico encontró un martes unos ajustes que producían piezas aceptables. Nuestra guía de moldeo científico y validación IQ/OQ/PQ explica cómo se estructura ese marco y qué debe esperar de él un comprador de un sector regulado.
La evidencia de nivel 2 es lo que da sentido a los registros de nivel 3. Sin una ventana validada, un informe de primera pieza es una instantánea de una corrida afortunada.
Nivel 3 — Evidencia de pieza y de lote
El nivel 3 es el que viaja con su embarque, y el que los reguladores y su propio equipo de calidad pedirán por su nombre.
- Informe de primera pieza (FAI) — resultados dimensionales de la pieza contra el plano
- Certificado de material — el grado de resina y el número de lote concreto utilizado
- Registro de parámetros de proceso — los ajustes con los que realmente se fabricaron las piezas
- Hoja de ruta del lote / registro de producción — el historial de fabricación de ese lote
- Certificado de conformidad (CoC) — la declaración firmada del proveedor de que el lote cumple la especificación
- Cadena de trazabilidad — lote de resina → lote de producción → lote de piezas → embarque
Para dispositivos regulados por la FDA, el requisito que recoge la mayor parte de esto es el Device History Record (DHR) según 21 CFR 820: un registro del historial de producción de cada lote, unidad o partida. El Reglamento del Sistema de Gestión de la Calidad de la FDA acerca el 21 CFR 820 a la ISO 13485, pero el requisito de DHR es de larga data y sobrevive a esa armonización. Para el acceso al mercado europeo, la presión equivalente viene de la documentación técnica exigida por el MDR de la UE.
Los detalles regulatorios varían según la clase de dispositivo, el mercado y la clasificación: lo anterior describe la forma general, y su equipo de asuntos regulatorios u organismo notificado es la autoridad sobre lo que necesita su solicitud.
Lo que «conforme a la FDA» no es
«Conforme a la FDA» no es un certificado, ni una norma, ni un documento. Ningún organismo emite un certificado de «conforme a la FDA». La expresión describe una situación — que el material y el proceso de fabricación son adecuados para el dispositivo y que existen los registros exigidos — y debe sustanciarse con documentos concretos cada vez.
Cuando un proveedor ofrece «conforme a la FDA» como respuesta, tradúzcalo en una petición: qué certificado USP Class VI, qué datos de referencia ISO 10993, con qué número de lote. Nuestra guía de materiales de grado médico y cumplimiento FDA trata en detalle el lado material de esa conversación.
Qué Emitimos, y en Qué Nivel
El conjunto documental siguiente es el que JBRplas produce para programas médicos. Lo listamos aquí para que pueda exigirnos a nosotros — o a cualquier proveedor — una lista concreta en lugar de una garantía genérica.
Nivel de sistema
| Documento | Detalle |
|---|---|
| Certificado ISO 9001:2015 | Sistema de gestión de la calidad |
| Certificado ISO 13485:2016 | Sistema de gestión de la calidad para dispositivos médicos |
| Declaración RoHS | Directiva UE 2011/65/UE, específica por material |
| Declaración REACH SVHC | Reglamento UE 1907/2006, específica por material |
Los cuatro se auditan anualmente por SGS. Las copias de los certificados se facilitan con cada paquete de cualificación de proveedores OEM, y la validez vigente puede verificarse a petición. Las declaraciones completas de alcance y las imágenes de los certificados están en nuestra página de certificaciones.
Nivel de diseño y utillaje
Cada proyecto genera un registro escrito antes de cortar metal:
- Informe DFM escrito con la evaluación de fabricabilidad
- Resultados de simulación Moldflow de llenado, alabeo y refrigeración
- Firma formal de la revisión de diseño de ingeniería
- Aprobación del cliente del diseño de molde 2D y 3D antes de iniciar el mecanizado
Durante el utillaje: verificación con CMM en etapas críticas de mecanizado, dureza Rockwell medida y registrada por componente del molde, y verificación del montaje contra las cotas de diseño antes del probado. Todos los parámetros de proceso de T1 y T2 se registran y conservan: un expediente de utillaje que se convierte en la base del proceso de producción.
Inspección de primera pieza
El paquete FAI es el conjunto documental en el que realmente se apoyan los compradores de dispositivos médicos, y contiene:
- Informe dimensional completo — todas las cotas del plano medidas y registradas, no un subconjunto seleccionado
- Inspección visual contra la muestra aprobada o la norma cosmética escrita
- Certificado de material — grado de resina y trazabilidad del lote
- Registro de parámetros de proceso — los ajustes de inyección de la corrida que produjo la muestra aprobada
- Aprobación del cliente de las muestras de primera pieza antes de liberar producción
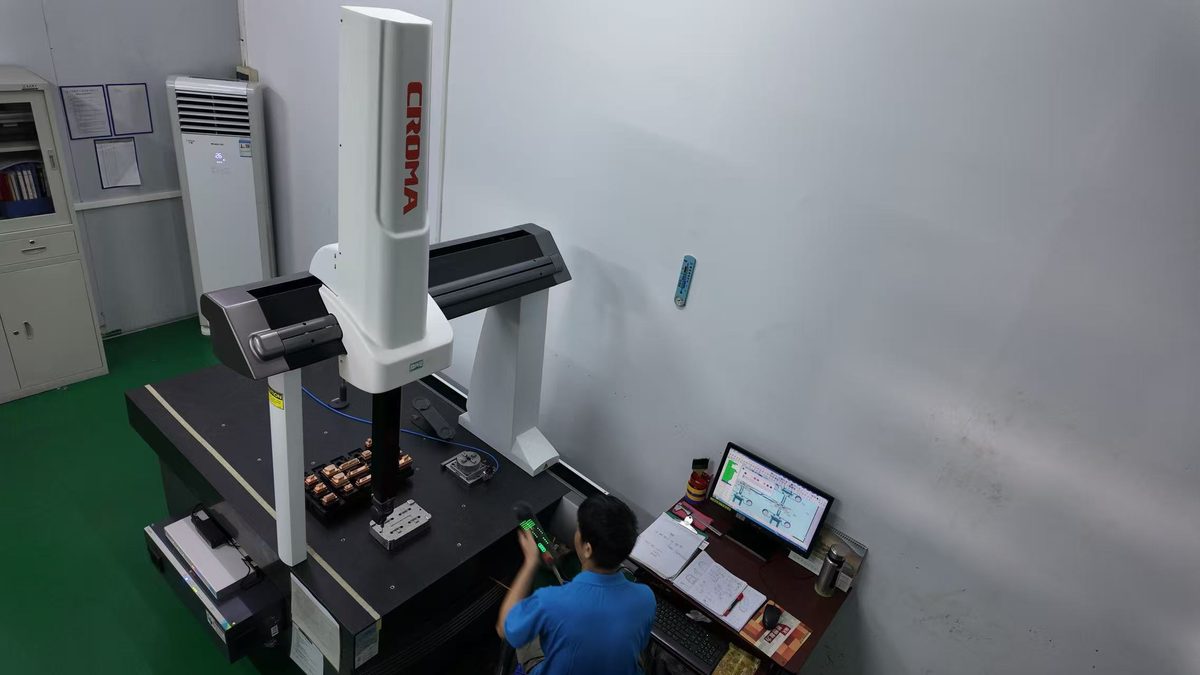
Medido en una CMM SEREIN a ±0,001 mm y un proyector óptico a ±0,005 mm, con calibración trazable a patrones nacionales. El lado de medición lo cubre nuestro flujo de inspección.
Nivel de producción y embarque
| Control | Método | Frecuencia |
|---|---|---|
| Inspección de primera pieza del turno | Dimensional completo + visual | Inicio de cada corrida |
| Visual en proceso | Inspección 100 % del operario | Continua |
| Monitorización SPC | Medición de cotas críticas | Cada 50–100 ciclos |
| AQL de salida | ANSI/ASQ Z1.4 Nivel II | Por lote |
| Verificación de material | Cotejo del lote de resina | Por partida de producción |
Cada embarque lleva una hoja de ruta del lote, un certificado de resina del lote utilizado, los registros de proceso de producción y un Certificado de Conformidad firmado por el responsable de calidad.
En programas de sala blanca, los datos de monitorización ambiental — recuento de partículas, temperatura, humedad — se registran por turno, y la formación del personal se documenta según los requisitos de ISO 13485. El régimen de monitorización se describe en la página de moldeo en sala blanca.
Un ejemplo real
Para una carcasa de glucómetro de Clase II moldeada en ABS de grado médico, el equipo de asuntos regulatorios del cliente exigió que todas las superficies en contacto con el paciente estuvieran certificadas USP Class VI para su solicitud FDA 510(k). Seleccionamos un grado certificado USP Class VI y facilitamos su UL Yellow Card y su certificado USP Class VI al cliente para su inclusión en su Design History File del 510(k), junto con los datos dimensionales de la ranura de tira reactiva de ±0,03 mm.
Así se ve la documentación de nivel 3 en la práctica: no una declaración de conformidad, sino certificados concretos con números de lote asociados a piezas concretas. El expediente completo está en el caso práctico de la carcasa del glucómetro.
Qué Exigir, Asociado a Su Finalidad
| Documento | Qué demuestra | Qué comprobar | Cuándo importa más |
|---|---|---|---|
| Certificado ISO 13485 | Existe un SGC auditado dentro de un alcance declarado | Que el alcance cubra diseño/moldeo/montaje tal como usted los compra; fechas de validez vigentes | Todo programa médico |
| Certificado ISO 9001 | SGC de base | Vigente, misma lógica de alcance | Flujos no médicos |
| Certificado de material / UL Yellow Card | El material es el grado especificado y certificado | Que el número de lote coincida con el lote de producción; que el certificado sea del grado exacto | Toda pieza en contacto con paciente o en contacto con fluidos |
| Datos USP Class VI / ISO 10993 | Base de biocompatibilidad del material | Informe de ensayo frente a declaración genérica; categoría de duración de contacto del dispositivo | Piezas en contacto con paciente, DHF del 510(k) |
| Informe DFM + Moldflow | Se evaluó la fabricabilidad antes del utillaje | Escrito, específico del proyecto, que aborde sus tolerancias | Todo molde nuevo |
| Validación IQ/OQ/PQ | El proceso se caracterizó y es capaz | Cpk a lo largo de varios lotes, no una sola corrida | Solicitudes reguladas |
| Informe dimensional FAI | La pieza se midió contra el plano | Que cubra todas las cotas del plano; esquema de referencias definido | Todo molde nuevo, todo cambio |
| Registro de parámetros de proceso | Las piezas se hicieron con ajustes aprobados | Que coincida con la ventana validada; conservado por corrida | Defensa ante auditoría |
| Hoja de ruta del lote | Existe el historial de fabricación del lote | Completa y coherente internamente | Investigación de retirada o reclamación |
| CoC | El proveedor declara la conformidad | Firmado, referido a un lote, respaldado por datos | Todo embarque |
| Registro de monitorización de sala blanca | El entorno estuvo controlado | Datos por turno, no un informe puntual de puesta en marcha | Programas de sala blanca |
| Acuerdo de control de cambios | Se le notificará antes de cambios | Escrito, cubre material, proceso, utillaje y subcontratistas | Toda la vida del programa |
La Lista de Verificación del Comprador
Seis comprobaciones que atrapan la mayoría de los fallos documentales antes de que lleguen a una auditoría:
1. Casar el alcance con el trabajo que compra. Lea la declaración de alcance del certificado, no el resumen de la web. Si compra servicios de diseño, el alcance debe incluir el diseño.
2. Verificar que el certificado está vigente, ante el organismo emisor. Una imagen de certificado en una web es marketing; un estado verificado es evidencia. Es una tarea de cinco minutos.
3. Seguir el número de lote de principio a fin. Elija un lote embarcado y pida el certificado de resina. Confirme que el número de lote del documento de resina es el mismo lote cuyo consumo muestra el registro de producción. Una trazabilidad que se detiene en «resina de grado médico» no es trazabilidad.
4. Comprobar que el FAI cubre todas las cotas del plano. Un informe que solo mide las cotas «críticas» deja el resto sin verificar. Donde el proveedor haya sustituido mediciones, pregunte por qué.
5. Pactar por escrito el control de cambios, con notificación y aprobación. Cualquier cambio en material, parámetros de proceso, utillaje o un subcontratista requiere notificación escrita y su aprobación antes de implementarse. Las garantías verbales no sobreviven a la rotación de personal.
6. Acordar el periodo de retención de registros. Los registros deben permanecer recuperables al menos durante la vida útil del dispositivo y no menos que el mínimo que exija su regulación. Confirme el periodo en el acuerdo de calidad y confirme que los registros se almacenan realmente: un proveedor que conserva registros dos años no es suficiente para un dispositivo con diez años de vida útil.
Preguntas Frecuentes
¿Significa un certificado ISO 13485 que un moldeador es conforme para mi dispositivo?
No. El certificado confirma que existe un sistema de gestión de la calidad auditado dentro del alcance indicado en el certificado. No confirma que su pieza, material y proceso concretos se gestionaran dentro de ese sistema. La conformidad para su dispositivo se demuestra con los registros — informes FAI, certificados de material con números de lote, registros de proceso y un proceso validado — no con el certificado por sí solo.
¿Qué es un Device History Record y necesito uno de mi moldeador?
El Device History Record es exigido por 21 CFR 820 y documenta el historial de producción de cada lote, partida o unidad, incluidas fechas, cantidades y registros de aceptación. Los moldeadores suelen aportar las entradas a nivel de componente para su DHR en lugar del DHR en sí, ya que el DHR pertenece al fabricante del dispositivo terminado. Pida a su proveedor que se comprometa a entregar hojas de ruta de lote, certificados de material y registros de proceso en un formato que usted pueda archivar. Confirme el requisito exacto con su equipo de asuntos regulatorios.
¿Cómo verifico la trazabilidad del lote de resina?
Tome un lote embarcado y solicite su certificado de resina. Después compare tres documentos: el número de lote del certificado de resina, el registro de producción que muestra el consumo de material y el Certificado de Conformidad del embarque. Los tres deberían referirse al mismo lote. Si el proveedor solo puede confirmar el grado de resina y no el lote, no hay trazabilidad completa.
¿Cuál es la diferencia entre IQ, OQ y PQ?
La Installation Qualification confirma que los equipos y sistemas están instalados según lo especificado. La Operational Qualification establece y desafía la ventana de proceso — el rango de ajustes que produce piezas conformes. La Performance Qualification demuestra que el proceso produce piezas conformes de forma consistente a lo largo del tiempo, en varios lotes y en condiciones de producción. La PQ es la etapa que genera los datos de capacidad en los que se apoya su solicitud.
¿Qué debe decir la cláusula de control de cambios?
Debe exigir notificación escrita y su aprobación previa antes de cualquier cambio en material o grado de resina, parámetros de proceso, utillaje o modificaciones del molde, ubicación de fabricación o subcontratistas. Debe definir cómo se le notifica, qué datos acompañan a la notificación y con cuánta antelación. Para cadenas de suministro médicas esta cláusula no es opcional.
¿Necesito un moldeador con sala blanca para un dispositivo de Clase II?
No automáticamente. La sala blanca es necesaria cuando la función de la pieza o la vía regulatoria del dispositivo exige control de contaminación — caminos de fluido, superficies en contacto con el paciente, componentes ópticos o un paso de montaje que deba realizarse en un entorno controlado. Muchos componentes de Clase II se moldean en una celda estándar con medición controlada y documentación completa. La decisión debe venir del requisito del dispositivo, no del marketing del proveedor.
Documentación para Programas Médicos
Disponemos de certificaciones ISO 9001:2015 e ISO 13485:2016 auditadas anualmente por SGS, y entregamos el conjunto documental completo descrito arriba — informes DFM escritos, expedientes de utillaje con dureza del acero y parámetros T1/T2 conservados, paquetes FAI con informes dimensionales completos y certificados de material trazables por lote, CoC por lote y registros ambientales de sala blanca — como estándar para programas médicos, no como opción premium. Nuestra página de calidad describe cómo se genera cada registro.
Para programas de dispositivos médicos en concreto, consulte nuestro resumen de capacidad de dispositivos médicos, que cubre las categorías de dispositivo que producimos y los materiales biocompatibles que procesamos.
Si está montando un expediente de cualificación de proveedores, envíenos su lista de documentación y le diremos qué partidas entregamos como estándar y cuáles hay que añadir al acuerdo de calidad.
Envíe sus requisitos de documentación o inicie una consulta de programa médico →