Konformität im medizinischen Spritzguss — Das Dokumentenpaket, das Ihr Hersteller liefern sollte
Das ISO-13485-Zertifikat eines Herstellers ist das Erste, was ein OEM-Einkäufer prüft, und das Letzte, was die eigentlich gestellte Frage beantwortet. Das Zertifikat belegt, dass ein auditiertes Qualitätssystem existiert, und nennt den Geltungsbereich, den es abdeckt. Es belegt nicht, dass die Teile in der Kiste vor Ihnen innerhalb dieses Systems gefertigt wurden, aus der von Ihnen freigegebenen Materialcharge, auf dem von Ihnen validierten Prozess.
Genau in dieser Lücke geraten Medizintechnikprojekte in Schwierigkeiten. Sie zeigt sich Monate später, wenn eine Zulassungsabteilung für eine Einreichung die Nachweise zu einer bestimmten Produktionscharge anfordert und die Kette vor der Granulat-Chargennummer endet.
Dieser Artikel behandelt die Dokumente, die ein Medizintechnik-Hersteller liefern können sollte, was jedes einzelne tatsächlich belegt und was darin zu prüfen ist. Er ist aus Sicht des Einkäufers geschrieben, denn der Einkäufer ist derjenige, der die Akte verteidigen muss.
Was „Konformität im medizinischen Spritzguss" tatsächlich verlangt
Konformität im medizinischen Spritzguss ist kein Zertifikat und keine Materialaussage. Sie ist eine Kette dokumentierter Nachweise auf drei getrennten Ebenen, und ein Lieferant kann auf einer Ebene stark und auf einer anderen schwach sein.
Ebene 1 — Systemnachweis
Das Zertifikat. Ein ISO-13485:2016-Zertifikat wird von einer akkreditierten Zertifizierungsstelle nach einem Audit des Qualitätsmanagementsystems ausgestellt und trägt eine Geltungsbereichsangabe, die definiert, was auditiert wurde.
Das ist die Ebene, bei der die meisten Einkäufer stehen bleiben, und die Ebene, die am wenigsten über Ihre Teile aussagt. Zwei Dinge müssen vom Zertifikat selbst abgelesen werden, nicht von der Website des Lieferanten:
Der Geltungsbereich. Ein Zertifikat, das „Produktion und Vertrieb von Kunststoffformen und Kunststoffteilen für Medizinprodukte" abdeckt, ist nicht dasselbe wie eines, das Werkzeugkonstruktion, Spritzguss und Montage abdeckt. Wenn Ihr Projekt darauf angewiesen ist, dass der Lieferant das Werkzeug konstruiert oder das Produkt montiert, und der Geltungsbereich diese Tätigkeiten nicht nennt, deckt das Zertifikat die von Ihnen eingekaufte Leistung nicht ab.
Die Gültigkeitsdaten. Zertifikate werden für einen festen Zeitraum ausgestellt und durch Überwachungsaudits aufrechterhalten. Ein abgelaufenes oder ausgesetztes Zertifikat ist kein Nachweis für irgendetwas, und das Datum steht auf dem Dokument — es wird nicht daraus abgeleitet, dass ein Zertifikatsbild angezeigt wird.
Eine nützliche Gewohnheit: Fordern Sie das Zertifikat als PDF direkt beim Lieferanten an, statt eine Website zu lesen, und bestätigen Sie Zertifikatsnummer und Status bei der ausstellenden Stelle. Das dauert Minuten und ist der billigste Schritt der Lieferantenqualifizierung, den es gibt.
Ebene 2 — Prozessnachweis
Ebene 2 beantwortet die Frage: „Wurde der Prozess charakterisiert, oder produziert er zufällig gerade gute Teile?"
Das ist das Prozessvalidierungspaket — IQ, OQ, PQ — plus die Scientific-Molding-Arbeit darunter. Ein validierter Prozess ist einer, bei dem das Prozessfenster aus Daten ermittelt und die Fähigkeit über mehrere Produktionschargen nachgewiesen wurde — nicht einer, bei dem ein Techniker am Dienstag Einstellungen gefunden hat, die akzeptable Teile ergaben. Unser Leitfaden zu Scientific Molding und IQ/OQ/PQ-Validierung beschreibt, wie dieser Rahmen aufgebaut ist und was ein Einkäufer in einer regulierten Branche davon erwarten sollte.
Der Nachweis auf Ebene 2 ist das, was die Aufzeichnungen auf Ebene 3 aussagekräftig macht. Ohne ein validiertes Fenster ist ein Erstmusterbericht eine Momentaufnahme eines glücklichen Laufs.
Ebene 3 — Teil- und Chargennachweis
Ebene 3 ist die Ebene, die mit Ihrer Lieferung reist, und die Ebene, die Aufsichtsbehörden und Ihre eigene Qualitätsabteilung namentlich anfordern werden.
- Erstmusterprüfbericht (FAI) — Maßdaten des Teils gegen die Zeichnung
- Materialzeugnis — die Harztype und die konkret verwendete Chargennummer
- Prozessparameterprotokoll — die Einstellungen, mit denen die Teile tatsächlich gefertigt wurden
- Chargenbegleitschein / Produktionsaufzeichnung — die Fertigungshistorie dieser Charge
- Konformitätsbescheinigung (CoC) — die unterzeichnete Erklärung des Lieferanten, dass die Charge der Spezifikation entspricht
- Rückverfolgbarkeitskette — Granulatcharge → Produktionscharge → Teilecharge → Lieferung
Bei FDA-regulierten Produkten ist die Anforderung, die das meiste davon abdeckt, die Device History Record (DHR) nach 21 CFR 820 — eine Aufzeichnung der Fertigungshistorie für jede Charge, Einheit oder Partie. Die Quality Management System Regulation der FDA rückt 21 CFR 820 näher an ISO 13485 heran, doch die DHR-Anforderung ist eine langjährige und übersteht diese Angleichung. Für den europäischen Marktzugang kommt der entsprechende Druck aus der technischen Dokumentation, die die EU-MDR verlangt.
Zulassungsdetails unterscheiden sich nach Produktklasse, Markt und Klassifizierung — die obigen Ausführungen beschreiben die grundsätzliche Struktur, und Ihre Zulassungsabteilung oder benannte Stelle ist die Autorität dafür, was Ihre Einreichung benötigt.
Was „FDA-konform" nicht ist
„FDA-konform" ist kein Zertifikat, keine Norm und kein Dokument. Keine Stelle stellt ein Zertifikat „FDA-konform" aus. Die Wendung beschreibt einen Zustand — dass Material und Fertigungsprozess für das Produkt geeignet sind und die erforderlichen Aufzeichnungen existieren — und muss jedes Mal durch konkrete Dokumente belegt werden.
Wenn ein Lieferant „FDA-konform" als Antwort anbietet, übersetzen Sie das in eine Anforderung: welches USP-Class-VI-Zertifikat, welche ISO-10993-Referenzdaten, unter welcher Chargennummer. Unser Leitfaden zu medizinischen Werkstoffen und FDA-Konformität behandelt die Materialseite dieses Gesprächs im Detail.
Was wir ausstellen, und auf welcher Ebene
Das folgende Dokumentenset erzeugt JBRplas für Medizintechnikprogramme. Wir führen es hier auf, damit Sie uns — oder jeden Lieferanten — an einer konkreten Liste messen können statt an einer allgemeinen Zusicherung.
Systemebene
| Dokument | Detail |
|---|---|
| ISO 9001:2015-Zertifikat | Qualitätsmanagementsystem |
| ISO 13485:2016-Zertifikat | Qualitätsmanagementsystem für Medizinprodukte |
| RoHS-Erklärung | EU-Richtlinie 2011/65/EU, materialspezifisch |
| REACH-SVHC-Erklärung | EU-Verordnung 1907/2006, materialspezifisch |
Alle vier werden jährlich von SGS auditiert. Zertifikatskopien werden mit jedem Lieferantenqualifizierungspaket für OEMs bereitgestellt, und die aktuelle Gültigkeit kann auf Anfrage bestätigt werden. Die vollständigen Geltungsbereichsangaben und Zertifikatsbilder finden Sie auf unserer Seite Zertifizierungen.
Konstruktions- und Werkzeugebene
Jedes Projekt erzeugt eine schriftliche Aufzeichnung, bevor Metall geschnitten wird:
- Schriftlicher DFM-Bericht mit der Fertigbarkeitsbewertung
- Ergebnisse der Moldflow-Füll-, Verzugs- und Kühlanalyse
- Formelle Freigabe der technischen Konstruktionsprüfung
- Kundenfreigabe des 2D- und 3D-Werkzeugdesigns vor Beginn der Bearbeitung
Während des Werkzeugbaus: CMM-Prüfung an kritischen Bearbeitungsstufen, Rockwell-Härte geprüft und pro Werkzeugkomponente aufgezeichnet, sowie Montageprüfung gegen die Konstruktionsmaße vor dem Probeschuss. Alle T1- und T2-Prozessparameter werden aufgezeichnet und aufbewahrt — eine Werkzeugakte, die zur Basis des Produktionsprozesses wird.
Erstmusterprüfung
Das FAI-Paket ist das Dokumentenset, auf das sich Medizintechnik-Einkäufer tatsächlich stützen, und es enthält:
- Vollständiger Maßbericht — jedes Maß der Zeichnung gemessen und aufgezeichnet, nicht eine ausgewählte Teilmenge
- Sichtprüfung gegen das freigegebene Muster oder die schriftliche Oberflächennorm
- Materialzeugnis — Harztype und Chargenrückverfolgbarkeit
- Prozessparameterprotokoll — die Spritzeinstellungen des Laufs, der das freigegebene Muster erzeugte
- Kundenfreigabe der Erstmuster vor Produktionsfreigabe
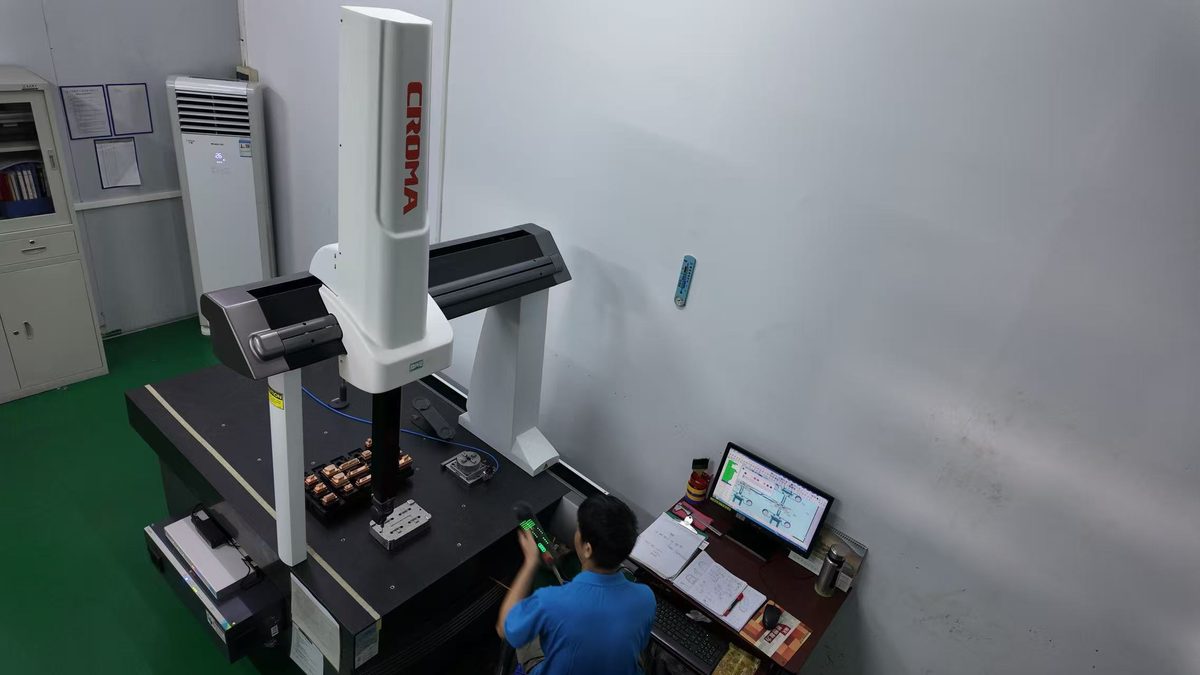
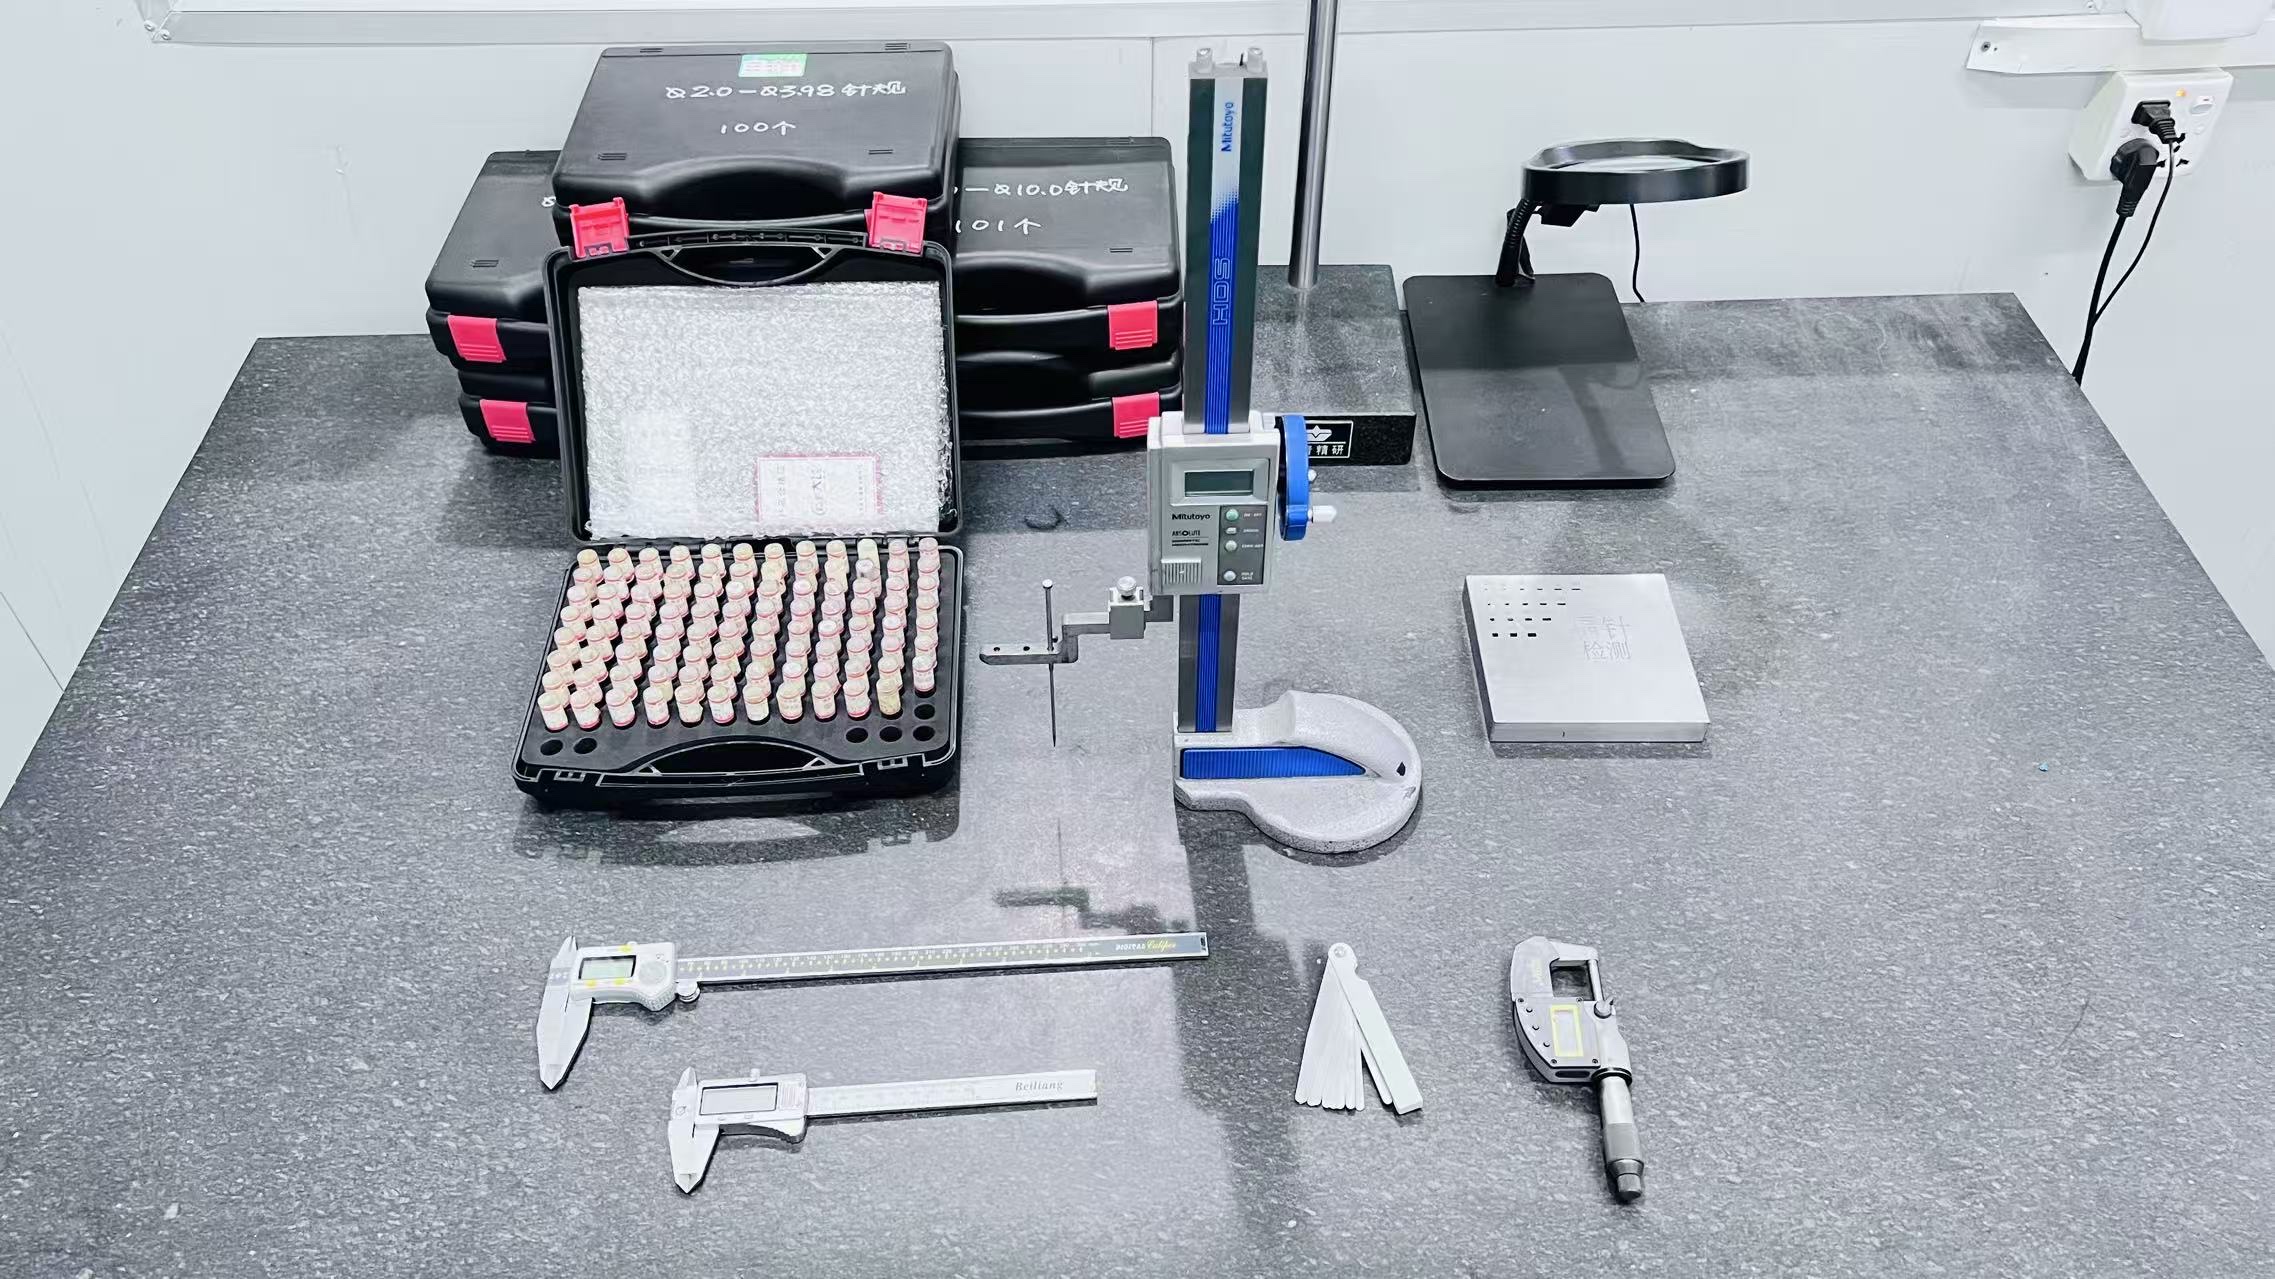
Gemessen auf einem SEREIN CMM mit ±0,001 mm und einem optischen Projektor mit ±0,005 mm, mit auf nationale Normale rückführbarer Kalibrierung. Die Messseite behandelt unser Prüfablauf.
Produktions- und Lieferungsebene
| Kontrolle | Methode | Häufigkeit |
|---|---|---|
| Erststückprüfung | Vollständiges Maß + Sicht | Beginn jedes Produktionslaufs |
| Sichtprüfung im Prozess | 100 % Bedienerprüfung | Kontinuierlich |
| SPC-Überwachung | Messung kritischer Maße | Alle 50–100 Schuss |
| Ausgangs-AQL | ANSI/ASQ Z1.4 Level II | Pro Charge |
| Materialverifizierung | Abgleich der Granulatcharge | Pro Produktionspartie |
Jede Lieferung führt einen Chargenbegleitschein mit sich, ein Materialzeugnis für die verwendete Charge, die Produktionsprozessaufzeichnungen und eine vom Qualitätsleiter unterzeichnete Konformitätsbescheinigung.
Bei Reinraumprogrammen werden die Daten der Umgebungsüberwachung — Partikelzahlen, Temperatur, Luftfeuchte — pro Schicht protokolliert, und die Personalschulung wird nach den Anforderungen von ISO 13485 dokumentiert. Das Überwachungsregime beschreibt die Seite Reinraumspritzguss.
Ein durchgerechnetes Beispiel
Für ein Gehäuse eines Blutglukosemessgeräts der Klasse II, gespritzt aus medizinischem ABS, verlangte die Zulassungsabteilung des Kunden, dass alle patientenkontaktierenden Flächen für die FDA-510(k)-Einreichung nach USP Class VI bewertet sind. Wir wählten eine USP-Class-VI-zertifizierte Type und stellten deren UL Yellow Card und USP-Class-VI-Zertifikat dem Kunden für die Aufnahme in seine 510(k) Design History File bereit — zusammen mit den Maßdaten des Teststreifenschachts mit ±0,03 mm.
So sieht Dokumentation der Ebene 3 in der Praxis aus: keine Konformitätsbehauptung, sondern konkrete Zertifikate mit Chargennummern, verbunden mit konkreten Teilen. Die vollständige Akte steht in der Fallstudie zum Blutglukosemessgerät-Gehäuse.
Was zu verlangen ist, nach Zweck zugeordnet
| Dokument | Was es belegt | Was zu prüfen ist | Wann es am wichtigsten ist |
|---|---|---|---|
| ISO-13485-Zertifikat | Ein auditiertes QMS existiert innerhalb eines genannten Geltungsbereichs | Geltungsbereich deckt Konstruktion/Spritzguss/Montage so ab, wie Sie sie einkaufen; Gültigkeitsdaten aktuell | Jedes Medizintechnikprogramm |
| ISO-9001-Zertifikat | Basis-QMS | Aktuell, gleiche Geltungsbereichslogik | Nicht-medizinische Bereiche |
| Materialzeugnis / UL Yellow Card | Das Material ist die spezifizierte und zertifizierte Type | Chargennummer stimmt mit der Produktionscharge überein; Zeugnis gilt für die exakte Type | Jedes patientenkontaktierende oder fluidführende Teil |
| USP Class VI / ISO 10993 | Biokompatibilitätsgrundlage des Materials | Prüfbericht statt allgemeiner Behauptung; Kontaktdauer-Kategorie des Produkts | Patientenkontaktierende Teile, 510(k)-DHF |
| DFM-Bericht + Moldflow | Fertigbarkeit wurde vor dem Werkzeugbau bewertet | Schriftlich, projektspezifisch, behandelt Ihre Toleranzen | Jedes neue Werkzeug |
| IQ/OQ/PQ-Validierung | Der Prozess wurde charakterisiert und ist fähig | Cpk über mehrere Chargen, nicht ein einzelner Lauf | Regulierte Einreichungen |
| FAI-Maßbericht | Das Teil wurde gegen die Zeichnung gemessen | Deckt alle Zeichnungsmaße ab; Bezugssystem definiert | Jedes neue Werkzeug, jede Änderung |
| Prozessparameterprotokoll | Die Teile wurden mit freigegebenen Einstellungen gefertigt | Stimmt mit dem validierten Fenster überein; pro Lauf aufbewahrt | Audit-Verteidigung |
| Chargenbegleitschein | Die Fertigungshistorie der Charge existiert | Vollständig und in sich konsistent | Rückruf- oder Reklamationsuntersuchung |
| CoC | Der Lieferant erklärt die Konformität | Unterzeichnet, auf eine Charge bezogen, durch Daten gedeckt | Jede Lieferung |
| Reinraum-Überwachungsprotokoll | Die Umgebung wurde kontrolliert | Daten pro Schicht, nicht ein einmaliger Inbetriebnahmebericht | Reinraumprogramme |
| Änderungskontrollvereinbarung | Sie werden vor Änderungen benachrichtigt | Schriftlich, deckt Material, Prozess, Werkzeug und Unterlieferanten ab | Die gesamte Programmlaufzeit |
Die Prüfliste des Einkäufers
Sechs Kontrollen, die die meisten Dokumentationsmängel abfangen, bevor sie ein Audit erreichen:
1. Geltungsbereich gegen die eingekaufte Leistung abgleichen. Lesen Sie die Geltungsbereichsangabe auf dem Zertifikat, nicht die Zusammenfassung auf der Website. Wenn Sie Konstruktionsleistungen einkaufen, muss der Geltungsbereich die Konstruktion enthalten.
2. Prüfen, dass das Zertifikat aktuell ist — bei der ausstellenden Stelle. Ein Zertifikatsbild auf einer Website ist Marketing; ein verifizierter Status ist ein Nachweis. Das ist eine Aufgabe von fünf Minuten.
3. Die Chargennummer durchgängig verfolgen. Wählen Sie eine gelieferte Charge und fordern Sie das Materialzeugnis an. Bestätigen Sie, dass die Chargennummer auf dem Materialdokument dieselbe ist, deren Verbrauch die Produktionsaufzeichnung zeigt. Rückverfolgbarkeit, die bei „medizinisches Granulat" endet, ist keine Rückverfolgbarkeit.
4. Prüfen, dass der FAI alle Zeichnungsmaße abdeckt. Ein Bericht, der nur die „kritischen" Maße misst, lässt den Rest unverifiziert. Wo der Lieferant Messungen ersetzt hat, fragen Sie nach dem Grund.
5. Änderungskontrolle schriftlich regeln, mit Benachrichtigung und Freigabe. Jede Änderung an Material, Prozessparametern, Werkzeug oder einem Unterlieferanten erfordert schriftliche Benachrichtigung und Ihre Freigabe vor der Umsetzung. Mündliche Zusicherungen überstehen keine Personalfluktuation.
6. Die Aufbewahrungsfrist für Aufzeichnungen vereinbaren. Aufzeichnungen müssen mindestens über die Lebensdauer des Produkts und nicht kürzer als die von Ihrer Regulierung vorgeschriebene Mindestfrist abrufbar bleiben. Bestätigen Sie die Frist in der Qualitätssicherungsvereinbarung und bestätigen Sie, dass die Aufzeichnungen tatsächlich gespeichert werden — ein Lieferant, der Aufzeichnungen zwei Jahre aufbewahrt, ist für ein Produkt mit zehnjähriger Lebensdauer nicht ausreichend.
Häufige Fragen
Bedeutet ein ISO-13485-Zertifikat, dass ein Hersteller für mein Produkt konform ist?
Nein. Das Zertifikat bestätigt, dass ein auditiertes Qualitätsmanagementsystem innerhalb des auf dem Zertifikat genannten Geltungsbereichs existiert. Es bestätigt nicht, dass Ihr konkretes Teil, Material und Verfahren innerhalb dieses Systems behandelt wurden. Die Konformität für Ihr Produkt wird durch die Aufzeichnungen belegt — FAI-Berichte, Materialzeugnisse mit Chargennummern, Prozessaufzeichnungen und einen validierten Prozess — nicht durch das Zertifikat allein.
Was ist ein Device History Record, und brauche ich einen von meinem Hersteller?
Der Device History Record ist nach 21 CFR 820 vorgeschrieben und dokumentiert die Fertigungshistorie jeder Charge, jedes Loses oder jeder Einheit, einschließlich Daten, Mengen und Abnahmeprotokollen. Hersteller liefern typischerweise die komponentenbezogenen Eingangsdaten für Ihre DHR statt der DHR selbst, da die DHR dem Hersteller des Fertigprodukts gehört. Bitten Sie Ihren Lieferanten, sich zur Lieferung von Chargenbegleitscheinen, Materialzeugnissen und Prozessaufzeichnungen in einer für Sie ablegbaren Form zu verpflichten. Klären Sie die genaue Anforderung mit Ihrer Zulassungsabteilung.
Wie prüfe ich die Rückverfolgbarkeit der Granulatcharge?
Nehmen Sie eine gelieferte Charge und fordern Sie das Materialzeugnis dafür an. Vergleichen Sie dann drei Dokumente: die Chargennummer auf dem Materialzeugnis, die Produktionsaufzeichnung zum Materialverbrauch und die Konformitätsbescheinigung der Lieferung. Alle drei sollten dieselbe Charge nennen. Kann der Lieferant nur die Granulattype bestätigen statt der Charge, ist die vollständige Rückverfolgbarkeit nicht gegeben.
Was ist der Unterschied zwischen IQ, OQ und PQ?
Die Installation Qualification bestätigt, dass Anlagen und Systeme wie spezifiziert installiert sind. Die Operational Qualification ermittelt und fordert das Prozessfenster heraus — den Bereich der Einstellungen, der konforme Teile erzeugt. Die Performance Qualification weist nach, dass der Prozess über die Zeit, über mehrere Chargen und unter Produktionsbedingungen beständig konforme Teile erzeugt. PQ ist die Stufe, die die Fähigkeitsdaten erzeugt, auf die sich Ihre Einreichung stützt.
Was sollte die Änderungskontrollklausel sagen?
Sie sollte schriftliche Benachrichtigung und Ihre vorherige Freigabe verlangen, bevor Änderungen an Material oder Harztype, Prozessparametern, Werkzeug oder Formänderungen, Fertigungsstandort oder Unterlieferanten vorgenommen werden. Sie sollte festlegen, wie Sie benachrichtigt werden, welche Daten die Benachrichtigung begleitet und wie lange vor der Umsetzung. Für Medizintechnik-Lieferketten ist diese Klausel nicht optional.
Brauche ich für ein Produkt der Klasse II einen Reinraum-Hersteller?
Nicht automatisch. Ein Reinraum ist erforderlich, wenn die Funktion des Teils oder der Zulassungsweg des Produkts Kontaminationskontrolle verlangt — Fluidwege, patientenkontaktierende Flächen, optische Komponenten oder ein Montageschritt, der in einer kontrollierten Umgebung erfolgen muss. Viele Komponenten der Klasse II werden in einer Standardzelle mit kontrollierter Messung und vollständiger Dokumentation gespritzt. Die Entscheidung sollte von der Produktanforderung getrieben sein, nicht vom Marketing des Lieferanten.
Dokumentation für Medizintechnikprogramme
Wir halten ISO 9001:2015- und ISO 13485:2016-Zertifizierungen, jährlich von SGS auditiert, und liefern das oben beschriebene vollständige Dokumentenset — schriftliche DFM-Berichte, Werkzeugakten mit aufgezeichneter Stahlhärte und T1/T2-Parametern, FAI-Pakete mit vollständigen Maßberichten und chargenrückverfolgbaren Materialzeugnissen, CoC pro Charge und Reinraum-Umgebungsprotokolle — als Standard für Medizintechnikprogramme, nicht als Premium-Option. Unsere Seite Qualitätssicherung beschreibt, wie jede Aufzeichnung entsteht.
Speziell für Medizintechnikprogramme finden Sie unsere Fähigkeitsübersicht Medizintechnik, die die von uns gefertigten Produktkategorien und die verwendeten biokompatiblen Werkstoffe abdeckt.
Wenn Sie eine Lieferantenqualifizierungsakte zusammenstellen, senden Sie uns Ihre Dokumentationsprüfliste, und wir sagen Ihnen, welche Positionen wir standardmäßig liefern und welche der Qualitätssicherungsvereinbarung hinzugefügt werden müssen.